2025年FDA批准的抗体药物概览-MedSci.cn
01 引言
2025年是Köhler和Milstein于1975年发表杂交瘤技术开创性论文的50周年纪念,这一里程碑式的技术奠定了现代抗体药物产业的基础。截至2026年4月1日,美国FDA共批准169种单克隆抗体及抗体类生物制品,用于治疗或预防从I型糖尿病到类风湿性关节炎再到肺癌等多种疾病,这些药物的年销售额超过3200亿美元,深刻改变了现代医疗格局。
2025年FDA批准的10个新型抗体类生物制品中,7个靶向此前已有获批药物的靶蛋白,3个靶向全新靶点。具体而言,获批药物包括:第8个抗PD-1单克隆抗体penpulimab、第4个靶向BCMA的抗体及第3个BCMA×CD3 T细胞衔接器linvoseltamab、第3个FcRn拮抗剂nipocalimab、第3个靶向RSV的单抗clesrovimab、第3个靶向IL-5通路的抗体depemokimab、第2个靶向TROP2的ADC datopotamab deruxtecan,以及首个靶向cMET的ADC telisotuzumab vedotin。三个靶向全新抗原的抗体包括:靶向凝血级联中Factor XIIa的garadacimab(治疗遗传性血管性水肿)、首个靶向APRIL的sibeprenlimab(治疗IgA肾病),以及靶向MASP-2的narsoplimab(治疗移植相关血栓性微血管病)。
从2014年到2025年的12年间,全球抗体市场价值从646亿美元激增至约3210亿美元,几乎增长了五倍,反映出几乎线性的年均约180亿美元的增长。预计到2034年,抗体市场规模将达到10,580亿美元,2025至2034年间的复合年增长率约为15%。
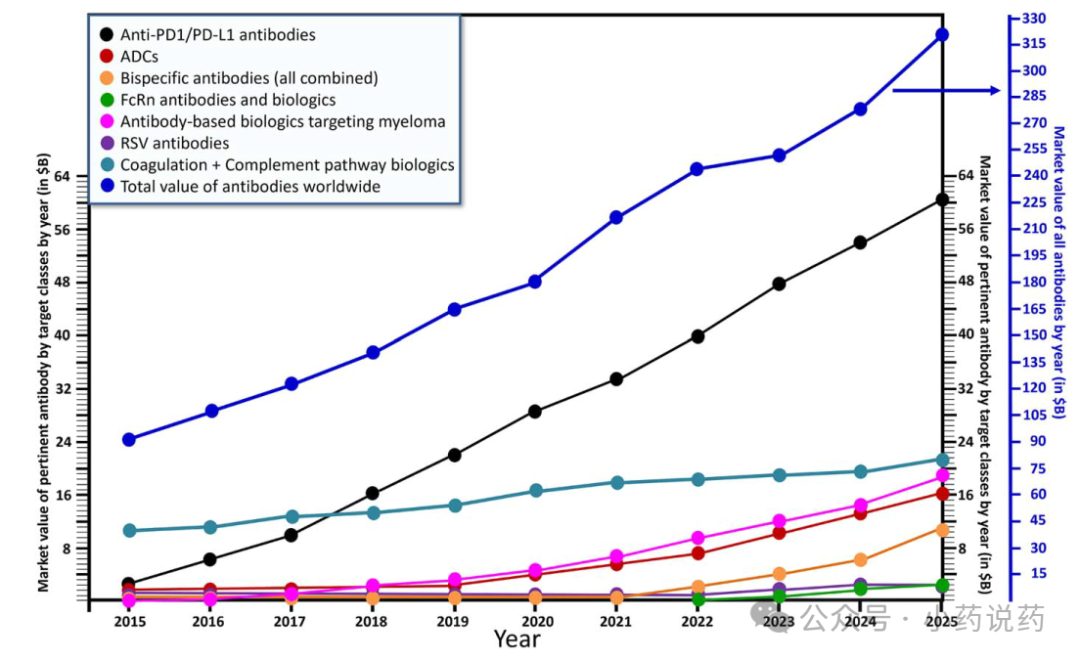
在2025年获批的抗体的市场潜力评估中,最受瞩目的是靶向TROP2的ADC Datroway®(datopotamab deruxtecan),预计峰值销售额可达50亿美元,紧随其后的是预计2030年价值12亿美元的FcRn靶向抗体Imaavy®(nipocalimab)。两个含透明质酸酶的新型皮下制剂将为患者提供更为便捷的给药方案,尤其是Keytruda QLEX®将在Keytruda专利于2028年到期后延续该产品的市场地位。
02 一、2025年获批抗体的总体结构特征
2025年获批的10个新型抗体类蛋白中,没有一个属于具有野生型Fc的经典“裸”IgG1抗体,这标志着自2004年以来非经典IgG越来越多的被领域所接受,此前仅2008年、2019年和2022年出现类似情况。2025年获批的抗体中,6个基于IgG1同型,但各有工程化修饰:penpulimab为Fc沉默型,nipocalimab通过非糖基化实现Fc功能减弱,clesrovimab和depemokimab含有延长半衰期的YTE突变,datopotamab deruxtecan和telisotuzumab vedotin为野生型人源化IgG1为基础的ADC。其余抗体中,sibeprenlimab为IgG2同型,garadacimab、narsoplimab和双特异性抗体linvoseltamab为IgG4同型,且全部含有S228P突变以稳定铰链区、防止半抗体形成。六个新获批抗体的可变区来源于人源基因,四个由小鼠杂交瘤抗体人源化而来。
对45个FDA批准的靶向可溶性抗原的治疗性IgG抗体(以最小化靶点介导清除的影响)的分析显示,其在人体中的循环半衰期中位数和平均值分别为18天和19天。为延长抗体循环半衰期,研究者开发了多种Fc区或Fv区突变策略。其中最着名的Fc突变是“YTE”(M252Y/S254T/T256E)和“LS”(M428L/N434S),分别由MedImmune(阿斯利康)和Xencor的科学家发明。YTE突变技术专利于2022年1月17日到期,使全球研究者均可利用这一重要工具改善抗体半衰期,已有Spyre Therapeutics和Apogee Therapeutics等多家公司专注于利用YTE突变改善现有抗体的循环半衰期。
这些Fc突变增强IgG在酸性pH下与FcRn的结合,而在中性pH下几乎不结合,从而增加抗体的再循环并延长其体内停留时间。2025年获批的clesrovimab和depemokimab均含有YTE突变,使已获批的半衰期延长的IgG总数达到4个(另3个抗SARS-CoV2抗体获得EUA授权)。已获批或处于临床后期的22个半衰期延长IgG的循环半衰期中位数和平均值分别为63天和71天(范围为19–21天至80–122天),较“典型”IgG的循环半衰期改善约3至4倍。需要注意的是,这些数据来自不同的抗体数据集,包括IgG序列和结构、抗体电荷(如pI)、靶点浓度、生物分布、给药水平等多种因素均影响循环半衰期。
03 二、抗体药物偶联物(ADC)
2025年FDA批准的两个ADC使FDA批准的ADC总数达到14个。FDA批准的ADC中有一半是2020年以来批准的,ADC市场从2020年的约40亿美元增长至2025年的160亿美元,增长四倍。
Datroway®(datopotamab deruxtecan)
Datroway®(datopotamab deruxtecan-dlnk;又称Dato-DXd)识别TROP2,也称为上皮糖蛋白-1(EGP-1)和肿瘤相关钙信号转导子-2(TACSTD2)。TROP2是一种单次跨膜糖蛋白,可形成二聚体或稳定的四聚体,调节涉及细胞黏附、增殖、存活和分化的钙信号传导。TROP2具有大的胞外结构域、螺旋跨膜区和胞内区,胞内尾区被蛋白激酶C磷酸化以激活RAF激酶和NF-κB。TROP2在上皮细胞上低至中度表达,在正常组织再生、增殖和分化中发挥重要作用,正常组织中的最高表达见于尿路上皮、子宫内膜、胎盘组织和前列腺基底细胞。TROP2在许多上皮来源的癌症(如乳腺癌、胃癌、肺癌、结直肠癌、胰腺癌)中过表达,其过表达常与不良临床结局相关。鉴于其在某些癌组织中的过表达和正常组织中的相对低表达,TROP2已成为ADC的重要靶点。
Dato-DXd是抗TROP2人源化IgG1κ ADC,抗体通过甘氨酰-甘氨酰-苯丙氨酰-甘氨酸(GGFG)四肽连接子与喜树碱衍生物deruxtecan连接,平均DAR为4。Dato-DXd以0.74 nM的亲和力结合人TROP2,与非人灵长类动物的TROP2有交叉反应但不结合小鼠TROP2,且不结合高度相似的蛋白人TROP1(即EpCAM)。连接子-弹头部分通过硫醚键偶联到抗体的四个还原半胱氨酸残基上。Dato-DXd在循环中稳定,但一旦在肿瘤微环境中结合TROP2并被内化,GGFG连接子即被溶酶体蛋白酶(特别是组织蛋白酶B)切割,释放活性细胞毒部分——一种exatecan衍生物(DXd)。DXd抑制拓扑异构酶I,最终导致DNA损伤和免疫原性细胞死亡,其特点是通过钙网蛋白向细胞表面迁移以及ATP和高迁移率族蛋白B1(HMGB1)的释放与经典凋亡相区别。此外,由于DXd具有高膜渗透性,可轻松从死亡细胞扩散进入邻近肿瘤细胞,通过旁观者效应杀死它们——这一机制对于实体瘤治疗至关重要,因为实体瘤具有高度异质性,并非所有肿瘤细胞都表达TROP2靶点。
2025年1月17日,Dato-DXd获得FDA完全批准,用于治疗既往仅接受过一次化疗和内分泌治疗的不可切除或转移性HR阳性/HER2阴性乳腺癌成人患者;2025年6月23日,又获批用于治疗局部晚期或转移性EGFR突变NSCLC成人患者。在TROPION-Breast01试验中(732例患者),Dato-DXd组的无进展生存期为6.9个月,而化疗组为4.9个月,中位缓解持续时间为6.7个月对比5.7个月,但两组的中位总生存期无统计学差异。对于NSCLC的加速批准,基于TROPION-Lung05和TROPION-Lung01试验的114例患者汇总分析,客观缓解率为45%(含40%部分缓解和4.4%完全缓解),中位缓解持续时间为6.5个月。
Dato-DXd按6 mg/kg每3周一次静脉给药,完整ADC的平均循环半衰期为4.8天,清除率为0.6 L/天,DXd活性部分的半衰期约为5.5天。Dato-DXd及其释放的DXd的循环半衰期显着长于sacituzumab govitecan及其游离细胞毒SN-38(分别为16和18小时),这一更高的稳定性允许显着减少给药频率。DXd的降解途径为CYP3A4,但CYP3A抑制剂如伊曲康唑在既往研究中未显着改变trastuzumab deruxtecan中DXd的代谢,因此预期CYP3A抑制剂不会显着改变Dato-DXd中DXd的分解代谢。
Emrelis®(telisotuzumab vedotin)
cMET受体酪氨酸激酶(RTK),也称为肝细胞生长因子受体(HGFR),是对细胞存活、生长和伤口修复至关重要的单次跨膜酪氨酸激酶受体。cMET最初以约170 kDa的前体蛋白产生,被切割为约50 kDa的α亚基和约140 kDa的β亚基,二者通过二硫键连接。该受体通常存在于上皮细胞和内皮细胞表面,当被其配体HGF激活时,启动PI3K、MAPK和STAT3等下下游信号通路,参与控制细胞生长、运动、侵袭和形态发生。激活cMET的突变(通常发生在酪氨酸激酶结构域)以及其过表达或扩增,是某些NSCLC、胃癌和乳头状肾细胞癌的关键致癌驱动因素。cMET在约25%–70%的非鳞状EGFR野生型NSCLC患者中过表达,常促进肿瘤发生并通常导致预后不良。这种相对常见的过表达表型(通常通过免疫组化以25%–50%肿瘤细胞截断值鉴定)与cMET基因扩增或外显子14跳跃完全独立,后者分别占NSCLC病例的约2%–5%和3%。cMET过表达的关键后果之一是受体寡聚化导致的HGF配体非依赖性受体激活。
Emrelis®(telisotuzumab vedotin-tllv;Teliso-V)由AbbVie开发,于2025年5月14日获得FDA加速批准,用于治疗既往接受过全身治疗的、具有高cMET受体过表达的局部晚期或转移性非鳞状NSCLC成人患者。cMET过表达定义为VENTANA MET(SP44)RxDx免疫组化检测≥50%的3+染色,该检测方法与Emrelis®同时获批。
Teliso-V是首创的抗人cMET人源化IgG1κ ADC,通过半胱氨酸残基偶联至vedotin——由组织蛋白酶B可切割的马来酰亚胺己酰-缬氨酸-瓜氨酸-对氨基苄氧羰基(mc-val-cit-PABC)连接子和单甲基澳瑞他汀E(MMAE)组成,平均DAR为3。结合过表达的cMET RTK后,ADC被内化,微管抑制剂细胞毒载荷MMAE在溶酶体中通过连接子的蛋白水解切割释放,导致细胞周期阻滞在G2/M期并诱导癌细胞凋亡。
Teliso-V的FDA加速批准得到2期LUMINOSITY临床试验(NCT03539536)数据的支持,该研究无对照臂,评估了Teliso-V在具有不同程度晚期野生型cMET过表达NSCLC患者中的疗效和安全性。cMET蛋白过表达最高(n=78)的患者接受Teliso-V后显示34.6%的ORR、9.0个月的中位缓解持续时间和5.5个月的无进展生存期。最常见的不良反应(≥20%)为周围神经病变、疲劳、食欲下降和周围水肿。与许多ADC一样,完整药物Teliso-V的循环半衰期相对较短,约3天,估计清除率为1.3 L/天;从完整药物释放后,MMAE部分的循环半衰期约为4天,清除率为76 L/天,这些数据支持Q2W静脉给药方案。
Teliso-V的小分子天然产物弹头“vedotin”由CYP3A代谢,因此存在与CYP3A诱导剂或抑制剂发生药物-药物相互作用(DDI)的潜在担忧。研究表明,在强CYP3A4诱导剂利福平存在时,从brentuximab vedotin释放的MMAE暴露降低,而强CYP3A4抑制剂酮康唑存在时则升高。使用基于生理的药代动力学建模并辅以临床数据验证,预测MMAE暴露在酮康唑存在下增加43%但在利福平存在下降70%。另一方面,MMAE作为肇事药物未显着改变敏感CYP3A底物咪达唑仑的代谢。
约22%(60/269)接受Teliso-V的患者产生抗药抗体(ADA),其中23个(占ADA总数的38%)被判定为中和性。这些ADA的存在使Teliso-V的清除率降低17%(即暴露增加),推测通过稳定循环中的完整ADC实现,不但改善了疗效,也带来了更高的安全风险。
04 三、半衰期延长抗体
Enflonsia™(clesrovimab)
唿吸道合胞病毒(RSV)是一种负链单链RNA病毒,常引起季节性唿吸道感染,尤其影响下唿吸道。RSV对幼儿尤其是婴儿以及伴有合并症的老年人构成重大威胁,是全球幼儿唿吸道疾病的主要原因,全球发病率为9.5%,死亡率为2.2%,Synagis®(帕利珠单抗)于1998年获批用于RSV感染预防,因半衰期和药效学效应有限,需在RSV季节每4周肌肉注射一次以预防高危婴儿的严重下唿吸道疾病。二十年来,阿斯利康和默沙东一直致力于开发更有效、更长效的Synagis®版本,直到2023年阿斯利康的Beyfortis®(nirsevimab)获批用于RSV感染的长期预防。
2025年6月6日,美国FDA完全批准Merck开发的抗RSV单抗Enflonsia™(clesrovimab-cfor),用于预防新生儿和婴儿在首个RSV季节期间或进入期间的RSV下唿吸道疾病。Clesrovimab(此前称为MK-1654和RB-1)是从人记忆细胞中分离的完全人IgG1κ单抗,靶向RSV F蛋白,通过中和RSV提供被动免疫,阻止病毒和细胞膜融合及随后的病毒进入。
Clesrovimab含有着名的YTE三联氨基酸替换(M252Y/S254T/T256E)于其Fc区,增强其与FcRn的结合,从而显着延长其血清半衰期。Clesrovimab的获批基于两项大型临床试验:2b/3期双盲随机安慰剂对照试验CLEVER(MK-1654-004)和3期随机部分盲法帕利珠单抗对照试验SMART(MK-1654-007)。在5个月的研究期间,clesrovimab治疗婴儿的MALRI发生率为0.026(60/2411)对比安慰剂对照的0.065(74/1203),疗效为60.5%;同期clesrovimab组9/2411住院(发生率0.004)对比安慰剂组28/1203(发生率0.065)住院,疗效为84.3%。
Exdensur®(depemokimab)
IL-5是由T辅助细胞和肥大细胞产生的2型(Tp)细胞因子。IL-5是Tp炎症状态的中心介质,与多种过敏反应的发展相关,包括过敏性鼻炎和嗜酸性粒细胞性哮喘,后者血液、气道组织和诱导痰中的嗜酸性粒细胞显着升高。哮喘影响全球超过2.6亿人,许多人尽管使用高剂量吸入性皮质类固醇以及额外控制剂或全身性皮质类固醇,仍出现症状和发作。通常,嗜酸性粒细胞性哮喘对吸入性皮质类固醇反应不佳,但可被抗IL-5抗体治疗。
Exdensur®(depemokimab-ulaa)由葛兰素史克开发,于2025年12月16日获得FDA批准,作为SEA患者的附加治疗。在英国和欧洲,depemokimab获批两个适应症:SEA患者的附加维持治疗和对吸入性皮质类固醇控制不佳的成人严重CRSwNP的附加治疗。Depemokimab(又称GSK3511294)是抗人IL-5的人源化IgG1κ抗体,其Fc Cp区经M252Y、S254T、T256E(即着名的“YTE”突变)修饰,显着改善抗体半衰期。
美国获批基于SWIFT-1/SWIFT-2两项3期临床试验结果。SWIFT-1(382例)和SWIFT-2(380例)均为52周、安慰剂对照(2:1随机化)、双盲、多中心3期临床试验,旨在评估depemokimab作为标准治疗附加疗法控制SEA的疗效和安全性。患者中位嗜酸性粒细胞计数为310–340个/μl,既往一年平均恶化2.2–2.7次。接受depemokimab治疗的患者在52周内哮喘恶化率分别降低58%(SWIFT-1)和48%(SWIFT-2)。此外,depemokimab治疗患者需要急诊就诊和/或住院的恶化更少。治疗患者的不良反应包括上唿吸道感染、过敏性鼻炎、流感、关节痛和咽炎,发生率相对较低。
05 四、双特异性T细胞衔接器
B细胞成熟抗原(BCMA),也称为CD269和肿瘤坏死因子受体超家族17(TNFRS17),是一种单次跨膜糖蛋白受体,主要存在于浆母细胞、长寿命浆细胞和多发性骨髓瘤(MM)细胞上,而不存在于初始B细胞或生发中心B细胞上。BCMA支持B细胞增殖、发育和长期存活,取决于成熟阶段及其配体APRIL或BAFF的结合。近年来,BCMA一直是MM研究的热门靶点,最近也越来越多地用于某些自身免疫疾病(如全身性重症肌无力)的研究,特别是使用更新的更强大技术如双特异性抗体TCE、自体CAR-T细胞,以及现在的体内CAR-T细胞。
Lynozyfic®(linvoseltamab-gcpt)由Regeneron开发,于2025年7月2日获得FDA加速批准,用于治疗既往接受至少四线治疗(包括蛋白酶体抑制剂、免疫调节剂和抗CD38单抗)的复发或难治性(R/R)MM成人患者。Linvoseltamab(又称REGN5458)是完全人源、Fc沉默的IgG4κ双价双特异性BCMA×CD3ε TCE,具有稳定铰链(S228P),由两个“亲本”单抗(抗BCMA单抗和抗CD3ε单抗)组合形成双价双特异性异二聚体IgG。异二聚体Fc的两侧均被修改以降低抗体结合Fc受体和补体的能力,此外还对一条重链Fc区进行了修饰(p35R、Y436F、L445P)以去除蛋白A结合,从而改善纯化过程。
Linvoseltamab的FDA批准基于开放标签LINKER-MM1研究(NCT03761108)的结果,该研究为2期研究,117例R/R MM患者接受了200 mg linvoseltamab,每周一次持续14周,然后每两周一次。部分达到非常好的部分缓解或更好的患者在第24周切换至Q4W方案。中位随访14.3个月后,ORR为71%,52%患者达到完全缓解,mDOR为29.4个月,估计中位PFS尚未达到。这些ORR、CR和mDOR数据较其他BCMA×CD3ε TCE抗体(teclistamab和elranatamab)的类似数据有所改善——后者ORR分别为62%和58%,CR分别为28%和29%,teclistamab的mDOR为9个月。
06 五、靶向凝血与补体通路的创新抗体
Andembry®(garadacimab)
HAE是一种罕见的遗传性疾病,约每100,000人中有2人患病,由C1-INH缺乏引起,发作可持续2–5天。首批HAE治疗是C1-INH替代蛋白,但半衰期相对较短(30–60小时),在HAE治疗中的用途有限,多年来人们一直在努力寻找新的HAE治疗方法。2025年,FDA在短时间内批准了三种新的HAE治疗药物,显着改善了对该疾病的预防和即时护理:第一个是Andembry®(garadacimab),2025年6月获批为首个靶向活化Factor XIIa的单抗,用于预防HAE发作;第二个是Ekterly®(sebetralstat),2025年7月获批,为速效口服血浆激肽释放酶抑制剂,用于急性HAE发作的即时按需治疗;第三个是Dawnzera®(donidalorsen),2025年8月获批,为RNA靶向反义寡核苷酸,通过降低肝脏前激肽释放酶产生提供长期预防。
Andembry®(garadacimab-gxii)由CSL Behring开发,于2025年6月16日获批作为预防药物用于预防HAE发作,说明书明确指出garadacimab不用于治疗突发性急性HAE发作。Garadacimab(又称CSL312)是首创的人抗FXIIa IgG4λ,具有稳定铰链(S228P),结合FXIIa的催化结构域并中和其酶功能。由于FXIIa是接触系统中激活的第一个因子,进而导致缓激肽产生,中和FXIIa活性可阻止缓激肽形成,有助于减轻HAE发作相关的炎症和肿胀。Garadacimab的一个显着优点是其从源头阻断该通路,而其他HAE治疗靶向更下游的介质。
Garadacimab的获批基于VANGUARD试验(NCT04656418)的结果,该试验为多中心、随机、双盲、平行组研究。患者按3:2随机分组,接受garadacimab或安慰剂每月皮下给药:garadacimab起始负荷剂量400 mg,随后每月200 mg SC。治疗6个月后,garadacimab组患者平均每月HAE发作0.27次,而安慰剂组平均2.01次,百分比差异计算为-87%。Garadacimab组每月HAE发作的中位数为0,而安慰剂组为1.35。
Yartemlea®(narsoplimab)
异基因造血干细胞移植(allo-HSCT)是患者接受来自供体的健康造血干细胞以替代其自身受损或病变骨髓的医疗程序。Allo-HSCT对于一系列恶性和非恶性疾病仍是关键的治愈性干预手段,全球每年进行超过80,000例allo-HSCT手术。尽管过去十年allo-HSCT程序有所进步,显着的发病率和死亡率仍限制其更广泛应用。一项重要的allo-HSCT相关不良事件是移植相关血栓性微血管病(TA-TMA),其已日益被认识为导致发病率和死亡率增加的主要危险因素。TA-TMA的特征是微血管病性溶血性贫血和血小板减少,由广泛的血管内皮功能障碍和补体激活导致微血栓形成。近期一项多中心前瞻性研究显示,约57%接受allo-HSCT的患者在移植后100天内发生TA-TMA,近22%被分类为严重TA-TMA,与显着升高的死亡率相关。
Yartemlea®(narsoplimab-wuug)由Omeros Corporation开发,于2025年12月24日获批用于治疗TA-TMA,是首个获FDA批准用于治疗TA-TMA的药物。Narsoplimab是首创的抗MASP-2完全人IgG4λ,具有稳定铰链(S228P),结合并中和MASP-2。通过抑制MASP-2,narsoplimab阻断补体凝集素通路的启动,防止内皮损伤,以及MASP-2介导的内源性凝血级联激活,降低TA-TMA特征性的小血管微血栓风险。值得注意的是,narsoplimab对MASP-2的抑制保留了补体经典通路的裂解臂,降低感染风险,特别是荚膜微生物如脑膜炎奈瑟菌。
Narsoplimab的疗效在涉及28例患者的单臂、开放标签临床研究(TA-TMA研究,NCT02222545)中评估,并补充了扩展获取计划(EAP;NCT04247906)中额外19例患者的数据。主要疗效终点是TMA应答,定义为实验室TMA标志物(如LDH和血小板计数)的改善以及器官功能增强或不再需要进一步输血。TA-TMA研究中观察到61%(17/28)的完全TMA应答,EAP中68%(13/19)的可评估患者实现完全TMA应答。两项研究治疗的患者自诊断起100天存活率约为73%–74%,显着优于历史对照的10%存活率,中位OS为274天。Narsoplimab治疗在所有研究队列中将死亡风险降低了三至四倍。血小板计数、结合珠蛋白和LDH等疾病标志物在接受narsoplimab治疗的患者中均有所改善。
07 六、靶向免疫细胞相关抗原的抗体
Imaavy®(nipocalimab)
FcRn在维持内源性IgG平衡中起关键作用,显着贡献于循环人IgG1、IgG2和IgG4同型以及人血清白蛋白的延长半衰期。FcRn在酸性pH下结合胞饮的IgG,保护其免受溶酶体降解,然后将结合的IgG转运回细胞表面,在中性pH下释放回循环中。FcRn广泛表达于网状内皮系统细胞(如内皮细胞和上皮细胞、肝细胞和髓系细胞)以及大多数器官的细胞中。因为FcRn在IgG稳态中的作用,人们对FcRn作为降低自身免疫疾病中致病性IgG自身抗体的潜在靶点产生了浓厚兴趣。
Imaavy®(nipocalimab-aahu)结合FcRn并阻断IgG回收,于2025年4月29日获批用于治疗抗AChR或抗MuSK抗体阳性的gMG成人和12岁及以上儿童患者。此外,2025年3月FDA授予nipocalimab治疗中度至重度干燥综合征的快速通道认定,目前尚无获批用于治疗干燥综合征的先进生物疗法。
Nipocalimab是人IgG1λ单抗,具有N297A突变(Eu编号),使Cp中的N-糖基化位点不被糖基化。Nipocalimab结合FcRn的β2m和α1亚基上的一个表位,该表位与IgG Fc在回收模式中的结合直接竞争。Nipocalimab在中性(KD约32 pM)和酸性(KD约58 pM)pH下均以高亲和力结合FcRn,从而显着降低循环IgG(包括致病性IgG抗体)。Nipocalimab的表位不与HSA表位重叠,实验证实nipocalimab不干扰白蛋白结合或回收。由于N297位点不被N-糖基化,nipocalimab不具有显着的ADCC、抗体依赖性细胞吞噬作用或补体依赖性细胞毒性,而A297N糖基化突变体则具备这三种功能。
Nipocalimab的获批主要基于“Study 1”(又称Vivacity-MG3)的结果,该研究为24周3期、多中心、1:1随机化、双盲、安慰剂对照临床试验,评估nipocalimab在抗AChR或抗MuSK抗体阳性gMG成人中的疗效、安全性、PK和PD。98例患者分别接受nipocalimab或安慰剂,nipocalimab以30 mg/kg IV负荷剂量给药,随后15 mg/kg IV维持剂量Q2W。第24周时,nipocalimab治疗患者的MG-ADL总评分改善较安慰剂有统计学显着改善(-4.7对比-3.3;P=0.002)。次要终点的QMG总评分也显示nipocalimab组较安慰剂有统计学显着改善(-4.9对比-2.1;P<0.001)。
Anniko®(penpulimab-kcqx)
检查点受体程序性细胞死亡蛋白-1(PD-1,也称PCD1、CD279)属于CD28受体家族,表达于活化的T和B淋巴细胞上。PD-1的配体PD-L1和PD-L2表达于抗原呈递细胞上。PD-L1或PD-L2与PD-1的结合抑制T细胞介导的免疫应答(包括T细胞增殖和细胞因子产生),以避免可能导致自身免疫反应的过度免疫激活。
首个FDA批准的抗PD-1抗体是Merck的Keytruda®(pembrolizumab),2014年9月获批用于转移性黑色素瘤治疗。Opdivo®(nivolumab)为BMS开发的抗PD-1单抗,于2014年12月获批。截至2025年,包括penpulimab在内共有8个抗PD-1抗体和4个抗PD-L1抗体获得FDA批准用于治疗多种癌症,另有至少10个PD-(L)1抗体在中国获批但尚未获得FDA批准。到2025年底,PD-1/PD-L1疗法的全球年销售额约604亿美元,占全球抗体销售额的约19%。
Anniko®(penpulimab-kcqx)由Akeso Biopharma开发,于2025年4月23日获得FDA完全批准,与顺铂或卡铂联合吉西他滨作为成人复发或转移性非角化型局部晚期NPC的一线治疗。此外,penpulimab获批用于含铂化疗后疾病进展的二线或后续单药治疗。Penpulimab此前自2021年起在中国获批多个肿瘤适应症。
08 七、新型透明质酸酶共制剂
2025年Keytruda QLEX®和Rybrevant Faspro®的获批使获批的抗体-透明质酸酶组合总数达到10个。这些新型制剂允许以比静脉给药更快的方案皮下递送高浓度、大体积抗体。透明质酸酶通过降解皮下层中的凝胶状透明质酸来增加药物可进入的局部体积。
Keytruda QLEX®(pembrolizumab-berahyaluronidase)
美国FDA于2025年9月19日批准Keytruda QLEX®(pembrolizumab-berahyaluronidase alfa-pmph;又称MK-3475A),用于皮下递送抗PD-1抗体Keytruda®,治疗18个癌症适应症。Keytruda®于2014年获批为首个用于癌症治疗的抗PD-1抗体,其专利保护将于2028年到期。2024年Keytruda®销售额为295亿美元,占Merck总销售额(约642亿美元)的45%,这对公司是一项重大挑战。Keytruda QLEX®的获批几乎保证了Merck Keytruda抗PD-1抗体特许经营权将在未来十年保持有竞争力的销售和市场地位,尤其考虑到两个主要竞争对手Opdivo®(nivolumab)和Tecentriq®(atezolizumab)已于2024年获得皮下制剂的FDA批准。
Keytruda QLEX®中的透明质酸酶并非Halozyme的rHuPp0(Enhanze®技术组合下的Hylenex®Pp0),而被修改为可提高递送效率,因此被FDA认定为新型生物制品。该突变版透明质酸酶称为berahyaluronidase alfa,由韩国公司Alteogen开发并授权给Merck,其序列比Pp0短16个残基(N端少2个、C端短14个残基),并在304–324区域有15个残基的修饰。
Pembrolizumab经pembrolizumab-berahyaluronidase alfa-pmph递送后的平均生物利用度为61%,比Opdivo Qvantig®的74%和Tecentriq Hybreza®的72%低约10%。对pembrolizumab和berahyaluronidase的ADA发生率分别为1%和2%,注射部位反应发生于16%患者中,均限于1级或2级。推荐给药方案为初始Q3W方案(395 mg pembrolizumab/4800单位透明质酸酶于2.4 ml中,约1分钟完成皮下注射),随后Q6W方案(790 mg/9600单位于4.8 ml中,约2分钟完成)。
Rybrevant Faspro®(amivantamab-透明质酸酶)
美国FDA于2025年12月17日批准Rybrevant Faspro®(amivantamab-透明质酸酶共制剂),用于皮下递送此前获批的抗EGFR×cMET双特异性抗体amivantamab,治疗EGFR突变NSCLC。Rybrevant Faspro®利用与既往SC制剂相同的Halozyme ENHANZE®递送技术。Rybrevant Faspro®仅需约5分钟给药,而原Rybrevant静脉输注需要2–8小时。临床试验中观察到给药相关反应减少五倍(SC形式13%对比IV Rybrevant 66%),静脉血栓栓塞的发生率也较低(SC 11%对比IV 18%)。
09 八、抗体模拟支架
PCSK9是主要在肝脏中产生的蛋白质,在调节血胆固醇水平中起关键作用。FDA批准的PCSK9单抗如Praluent®(alirocumab)和Repatha®(evolocumab)通过阻止PCSK9与LDL-R结合,使LDL-R更快回收循环,由于增强清除而显着降低LDL-C。
杂合子家族性高胆固醇血症(HeFH)是一种影响全球2500–3000万人的常染色体半显性遗传病,以从出生起LDL-C水平升高为特征。HeFH由负责LDL-C清除的基因功能缺失变异引起,典型为LDL受体基因(LDLR)或较少见的载脂蛋白B基因(APOB),另外PCSK9基因的功能获得性变异也可引起HeFH。
Lerochol®(lerodalcibep-liga)由LIB Therapeutics开发,于2025年12月12日获批用于治疗LDL-C高的成人,包括HeFH患者。Lerodalcibep(原称LIB-003)由高亲和力抗PCSK9非抗体结合域组成——一种称为adnectin的支架,衍生自人第十纤连蛋白III型(FN3)结构域——通过“GSGSGS”肽连接子与C34A突变的人血清白蛋白融合。该融合蛋白大小为77 kDa,N端adnectin部分由96个氨基酸残基组成。Lerodalcibep不是抗体,但其具有抗体样作用机制以及与该领域抗体竞争者的差异化特征。
Lerodalcibep的FDA批准基于五项全球3期注册研究(统称为LIBerate项目)的结果,覆盖2900例患者。以LIBerate-HoFH 3期试验为例,该试验对lerodalcibep和evolocumab治疗纯合子家族性高胆固醇血症进行了头对头比较。LDL胆固醇从基线10.59 mmol/L降低,lerodalcibep降低4.9%,evolocumab降低10.3%。
10 结语
2025年获批的10个新型抗体类生物制品展示了抗体药物领域的多个关键趋势。第一,ADC领域的持续扩张,两个新批准将FDA批准的ADC总数提升至14个,且未来4–5年内预计将有大量3期ADC候选药物获批。第二,半衰期延长技术的成熟应用,两个YTE突变抗体获批使FDA批准的半衰期延长抗体总数达到8个(包括获得EUA的新冠抗体)。第三,新靶点和新治疗领域的拓展,从凝血级联(Factor XIIa)、补体凝集素通路(MASP-2)、APRIL到FcRn,展示了抗体药物超越肿瘤和免疫领域的广阔应用空间。第四,给药方式的创新,皮下制剂和透明质酸酶共制剂技术显着改善了患者的用药体验。
参考资料:
Structure and function of therapeutic antibodies approved by the US FDA in 2025. Antib Ther. 2026 May 28;9(3):332-366